¿Qué es la holoprosencefalia?
La holoprosencefalia (HPE) es un defecto congénito del cerebro que ocurre poco después de la concepción. Durante el desarrollo embrionario, su incidencia es aproximadamente 1 en 250. En bebés a término, ocurre en roughly 1 de cada 10.000 a 20.000 nacidos. La HPE ocurre cuando el prosencéfalo (cerebro anterior embrionario) no se divide en los dos hemisferios cerebrales.
Además de los efectos cerebrales, puede causar microcefalia, ojos muy juntos y, a veces, labio o paladar hendido. Cuando el defecto es severo, causa la muerte; cuando es menos severo, el desarrollo cerebral puede ser normal o casi normal, con algunas deformidades faciales. A veces la HPE se asocia a otros síndromes genéticos.
Síntomas
Además de los hallazgos de imagen cerebral, los síntomas varían ampliamente según tipo y severidad. Rasgos faciales: ciclopía (ojo único central), anoftalmia (ausencia de ojos), labio/paladar hendido, nariz aplanada, ojos muy juntos.
Otros signos: convulsiones, defectos del tubo neural, talla baja, dificultades de alimentación, hidrocefalia, signos vitales inestables (temperatura, frecuencia cardíaca).
En la mayoría de niños con HPE, no se identifica exposición intrauterina conocida causalmente relacionada.
Causas
A veces la HPE es hereditaria, pero no siempre. Cuando hay causas hereditarias, puede deberse a anomalía cromosómica (caso de ~1/3 de HPE). Esto se debe a mutación de un solo gen que causa trastornos sindrómicos, o mutación de gen que causa HPE no sindrómica.
La diabetes materna durante el embarazo puede aumentar el riesgo de HPE fetal, pero es poco frecuente.
La HPE afecta por igual a varones y mujeres y se ha diagnosticado en diversos grupos étnicos.
Diagnóstico
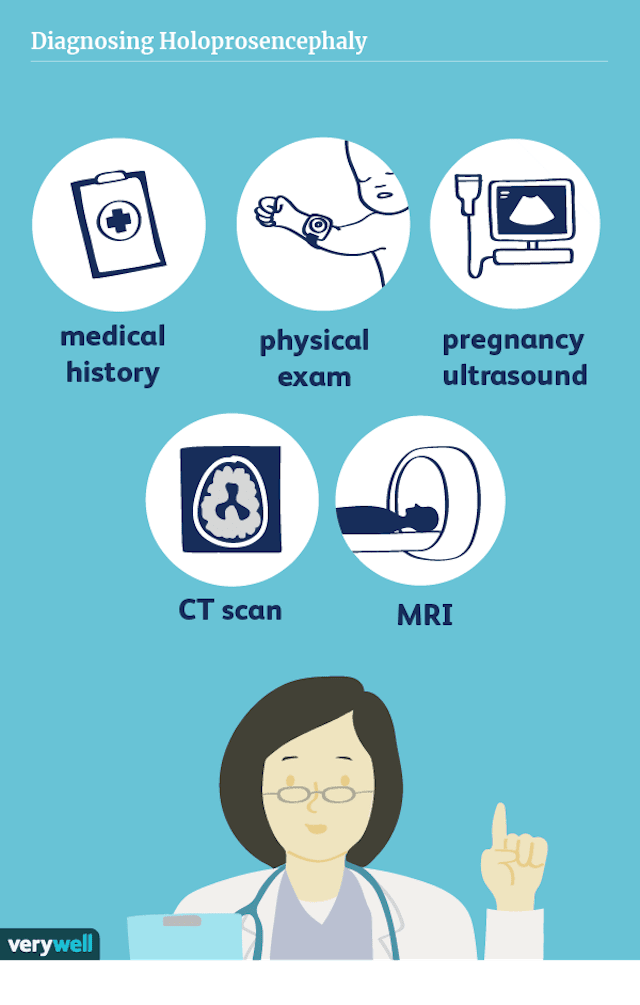
Además de historia clínica y examen físico, debe hacerse una resonancia magnética o tomografía computarizada cerebral al lactante. También existe prueba molecular para algunos genes de HPE. A veces se diagnostica en el embarazo con ecografía, pero formas leves pueden no detectarse.
Hable con su médico y un consejero genético sobre si la prueba molecular es adecuada para usted y cómo podría ayudar, especialmente si planea futuros embarazos. Incluso si decide no hacer prueba molecular, se recomiendan asesoramiento y pruebas genéticas para pacientes y familias tras diagnóstico de HPE.
Clasificaciones de la HPE
Existen varias clasificaciones:
- Alobaria: El cerebro no se divide en dos hemisferios; deformidades faciales severas (ojo único, nariz tubular).
- Semilobaria: El cerebro se ha dividido parcialmente en dos hemisferios.
- Lobaria: Hay división significativa en dos hemisferios; forma menos severa, función cerebral casi normal.
- Variante interhemisférica media: El cerebro está fusionado en la línea media.
Los individuos que sobreviven con HPE suelen tener algún grado de retraso del desarrollo o discapacidad intelectual, variable según severidad.
Tratamiento
No hay un tratamiento único para HPE, ya que cada niño tiene síntomas, malformaciones y severidad específicos. El tratamiento es personalizado, mayormente de soporte y centrado en aliviar síntomas.
Cuidar a un niño con HPE requiere equipo multidisciplinario: pediatras, neurólogos, dentistas, psicólogos, pediatras del desarrollo, etc., para brindar apoyo, cuidado y tratamiento necesario al niño y la madre.
Pronóstico
Antes se pensaba que el pronóstico para niños con HPE era casi uniformemente malo. Ha cambiado: depende del tipo de HPE y severidad. En HPE alobaria (más severa), el feto puede nacer muerto o morir dentro de los 6 meses.
Más de la mitad de niños con HPE semilobaria o lobaria sin malformaciones mayores de otros órganos viven al menos 1 año. La esperanza de vida también depende de la causa subyacente, otros síndromes presentes y otras malformaciones.
Una reflexión final
Si tiene un hijo con HPE, hable con un especialista sobre el grado esperado y qué significa para su hijo. Debido a los subtipos y amplia gama de severidad, el pronóstico de un niño puede ser muy diferente al de otro.
Previous:Resumen del síndrome del espejo (síndrome de Ballantyne)
Next:Todo lo que necesita saber sobre la leche de magnesia y el embarazo
-
 Según datos de una encuesta de 2019 realizada por los Centros para el Control y la Prevención de Enfermedades (CDC), un promedio de casi el 2% de los estudiantes de secundaria en EE. UU. se identifican como transgénero. El estudio también subrayó la
-
 Dar a luz debería ser uno de los momentos más sagrados y emotivos en la vida de una mujer. Para las mujeres negras, sin embargo, lamentablemente también puede ser uno de los más aterradores. Según los Centros para el Control y la Prevención de Enferm
-
 Ya sea su primer Día del Padre, una fiesta o un regalo para decir enhorabuena por la paternidad, aquí tienes algunos de los regalos más únicos y pensados para un hombre que se convierte en padre. Grandes regalos para papás primerizos (o futuros papás